Chorée de Huntington : comprendre une maladie génétique dégénérative
La chorée de Huntington se manifeste par des mouvements involontaires, des altérations cognitives et des fluctuations émotionnelles qui s’installent progressivement chez l’adulte. Cette maladie, d’origine génétique, bouleverse la vie quotidienne des personnes concernées et de leur entourage.
Souvent diagnostiquée entre 30 et 50 ans, la chorée de Huntington impose une prise en charge pluridisciplinaire et un accompagnement long. Les chiffres clés et la variabilité clinique justifient une information claire et structurée pour les familles et les professionnels.
Qu’est-ce que la chorée de huntington ?
La chorée de Huntington est une maladie neurodégénérative héréditaire caractérisée par la dégénérescence progressive de neurones, principalement dans les noyaux gris centraux. Cette atteinte entraîne des perturbations motrices, cognitives et comportementales qui s’exacerbent avec le temps.
La transmission obéit à un modèle autosomique dominant : un parent porteur du gène muté transmet la maladie à 50 % de sa descendance. La prévalence est estimée à environ 5 à 10 personnes pour 100 000, mais elle varie selon les régions et les études.
Causes et mécanismes génétiques
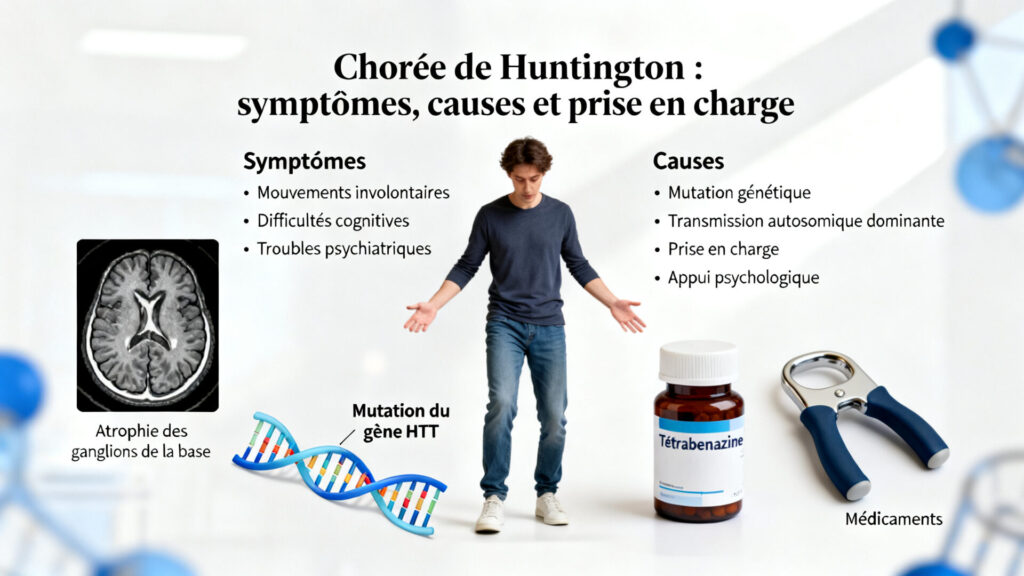
La cause directe est une expansion anormale de répétitions CAG dans le gène HTT sur le chromosome 4. Plus le nombre de répétitions est élevé, plus le risque d’apparition précoce et d’aggravation rapide est important.
La mutation provoque une accumulation de la protéine huntingtine mutée, toxique pour les neurones et responsable d’une cascade de dysfonctionnements cellulaires. Des mécanismes tels que le stress oxydatif, l’altération du transport axonal et l’inflammation neuronale contribuent à la progression.
Interprétation des répétitions CAG
| Nombre de répétitions CAG | Interprétation génétique |
|---|---|
| < 26 | Groupe normal, pas de risque connu de maladie |
| 27–35 | Allèle intermédiaire, risque faible de transmission élargie |
| 36–39 | Pénétrance réduite, apparition possible mais variable |
| ≥ 40 | Pénétrance complète, maladie très probable au cours de la vie |
Symptômes et signes cliniques
Les signes moteurs se traduisent par des chorées : mouvements rapides, imprévisibles et involontaires touchant le visage, les membres et le tronc. Des troubles de la marche, de l’équilibre et de la déglutition s’ajoutent généralement au fil du temps.
Sur le plan cognitif, on observe des difficultés d’initiation, de planification et de maintien de l’attention, souvent accompagnées d’une lenteur mentale. Les troubles de la mémoire et du jugement peuvent précéder ou accompagner les signes moteurs.
Les altérations émotionnelles incluent l’irritabilité, la dépression et des changements de personnalité qui pèsent fortement sur les relations familiales. Les troubles psychiatriques peuvent être précoces et, parfois, plus invalidants que les symptômes moteurs.
- Mouvements involontaires : chorée, dystonie, tics.
- Déficits cognitifs : troubles exécutifs, lenteur de traitement.
- Symptômes psychiatriques : dépression, anxiété, impulsivité.
Comment se fait le diagnostic ?
Le diagnostic repose sur un bilan neurologique détaillé, l’histoire familiale et la confirmation par un test génétique ciblant l’expansion CAG du gène HTT. L’annonce et l’accompagnement du test nécessitent une consultation de conseil génétique spécialisée.
Des examens complémentaires, tels que l’IRM, peuvent montrer une atrophie des noyaux gris centraux et aider à éliminer d’autres causes de mouvements anormaux. Un suivi neuropsychologique standardisé permet d’évaluer l’évolution cognitive et d’adapter les prises en charge.
Fait clé : un test génétique positif indique la présence de l’expansion CAG, mais l’âge d’apparition et la vitesse de progression restent très variables entre individus.
Évolution naturelle et pronostic
Après l’apparition des premiers signes, l’évolution s’étend généralement sur 10 à 30 ans, avec une perte progressive d’autonomie. Les complications en phase avancée incluent la malnutrition, les infections pulmonaires et les troubles sévères de la communication.
La variabilité interindividuelle est grande : certains patients gardent une autonomie relative pendant des années, tandis que d’autres connaissent une dégradation rapide. La prise en charge précoce et adaptée peut ralentir certaines conséquences fonctionnelles et améliorer la qualité de vie.
Options thérapeutiques et prise en charge
Il n’existe pas de traitement curatif à ce jour, mais plusieurs approches visent à contrôler les symptômes et à soutenir le patient et la famille. Les interventions combinent médicaments, rééducation, soutien psychologique et suivis spécialisés.
- Médicaments : tétrabénazine ou deutérrétrabénazine pour réduire la chorée, antipsychotiques pour les troubles du comportement.
- Rééducation : physiothérapie, orthophonie et ergothérapie pour maintenir la mobilité et l’autonomie.
- Soutien : accompagnement psychologique, aide sociale et conseil génétique pour la famille.
| Intervention | Objectif principal |
|---|---|
| Tétrabénazine | Réduction des mouvements involontaires |
| Rééducation multidisciplinaire | Maintien des activités de la vie quotidienne |
| Conseil génétique | Information sur la transmission et options de dépistage |
Recherche et essais cliniques
Des essais portent sur des stratégies visant à réduire l’expression du gène HTT, l’inflammation neuronale ou à corriger les mécanismes de protéotoxicité. Certaines approches de thérapie génique montrent des résultats préliminaires encourageants en phase clinique.
La participation à des essais contrôlés permet d’accéder à des traitements innovants et contribue à élargir les connaissances sur la maladie. Les équipes spécialisées orientent les patients vers des registres et des études adaptées à leur profil clinique.
Perspectives et soutien
Face à la chorée de Huntington, l’accent doit être mis sur le soutien global : médical, psychologique et social. Des réseaux de patients, des associations et des centres experts offrent des ressources concrètes pour gérer les aspects pratiques de la maladie.
La sensibilisation du grand public et le financement de la recherche restent des leviers essentiels pour accélérer la découverte de traitements plus efficaces. La coordination entre spécialistes, aidants et services sociaux améliore notablement la trajectoire de soins.
En résumé, la chorée de Huntington est une maladie complexe qui demande une approche personnalisée, centrée sur le maintien de la dignité et de la qualité de vie des personnes concernées. Les progrès scientifiques récents laissent entrevoir des pistes prometteuses, mais l’accompagnement humain reste au cœur de la prise en charge.
FAQ
La chorée de Huntington est une maladie neurodégénérative héréditaire caractérisée par une dégénérescence progressive des noyaux gris centraux, entraînant mouvements involontaires, troubles cognitifs, altérations du comportement et perte progressive d’autonomie.
La transmission obéit à un mode autosomique dominant : un parent porteur d’une expansion pathologique du gène HTT a 50 % de chances de transmettre la mutation à chaque enfant, avec possibilité d’anticipation et d’allèles intermédiaires modifiant le risque.
Le nombre de répétitions CAG dans le gène HTT conditionne le risque et l’âge d’apparition : moins de 26 répétitions est considéré normal, 27–35 intermédiaire, 36–39 pénétrance réduite et 40 ou plus généralement associé à une pénétrance complète.
Le diagnostic repose sur l’examen clinique, l’histoire familiale et la confirmation par un test génétique ciblant l’expansion CAG, avec annonce en consultation de conseil génétique et prise en charge multidisciplinaire incluant rééducation, suivi neuropsychologique et soutien social.
Il n’existe pas de traitement curatif à ce jour, mais des médicaments comme la tétrabénazine ou la deutétrabénazine réduisent la chorée, les antipsychotiques traitent les troubles du comportement, et la rééducation ainsi que les essais ciblant HTT sont en développement.